




Síndrome Cornelia de Lange
- ¿Qué es el síndrome Cornelia de Lange?
- ¿Cuál es la causa del síndrome?
- ¿Cuáles son las principales características del síndrome Cornelia de Lange?
- ¿Cómo afecta al desarrollo y al aprendizaje?
- ¿Qué características conductuales pueden aparecer?
- ¿Cómo se diagnostica?
- ¿Existe tratamiento?
- ¿Qué papel tienen las familias?
- ¿Cuál es el pronóstico?
¿Qué es el síndrome Cornelia de Lange?
El síndrome Cornelia de Lange (SCdL) es un trastorno genético del neurodesarrollo que puede afectar a múltiples órganos y sistemas del
organismo. Aunque se desconoce su prevalencia exacta, se estima que afecta a entre 1 de cada 10.000 y 1 de cada 30.000 recién nacidos vivos. Las
manifestaciones clínicas son muy variables y pueden ir desde formas leves hasta cuadros con una afectación importante. Además, la gran variabilidad
tanto de los síntomas como de las alteraciones genéticas asociadas al síndrome hace que su diagnóstico pueda resultar complejo.
¿Cuál es la causa del síndrome?
El SCdL está causado, en la mayoría de los casos, por cambios (variantes patogénicas) en genes que participan en el funcionamiento del complejo cohesina, un conjunto de proteínas esencial para regular la expresión de muchos genes durante el desarrollo. El gen más frecuentemente afectado es NIPBL, aunque también se han identificado alteraciones en otros genes relacionados con el complejo cohesina y, más recientemente, en genes que regulan la cromatina, el material que contiene el ADN.
Aunque todavía no se conocen por completo los mecanismos que originan la enfermedad, se sabe que estas alteraciones afectan a la regulación de la expresión de numerosos genes implicados en el desarrollo de diferentes órganos y sistemas, como el sistema nervioso. Esto podría explicar la gran variabilidad de manifestaciones clínicas que presentan las personas con este síndrome. La investigación continúa avanzando y ha identificado otros mecanismos que también podrían contribuir al desarrollo de la enfermedad, como alteraciones en la reparación del ADN.
¿Cuáles son las principales características del síndrome Cornelia de Lange?
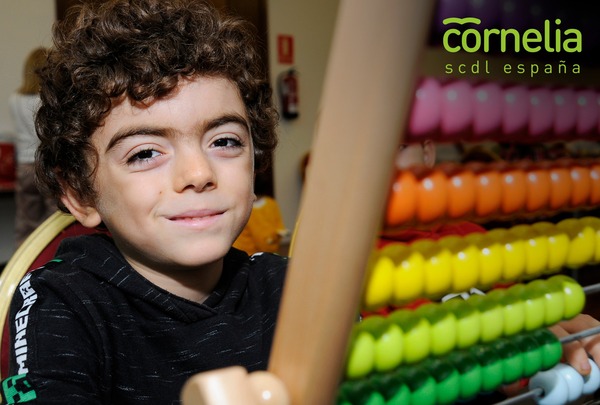
El SCdL presenta una gran variabilidad clínica, por lo que sus manifestaciones pueden ser muy diferentes de una persona a otra. Entre las características más frecuentes se encuentran el retraso del crecimiento antes y después del nacimiento, la discapacidad intelectual de grado variable y un aspecto facial característico, con cejas arqueadas y unidas, pestañas largas, surco nasolabial largo, labio superior fino y comisuras de la boca orientadas hacia abajo. También son habituales las alteraciones en las extremidades superiores, que pueden ir desde manos pequeñas hasta malformaciones más graves.
Además, el síndrome puede afectar a diferentes órganos y sistemas. Son frecuentes los problemas digestivos, especialmente el reflujo gastroesofágico, así como las alteraciones del corazón, del sistema musculoesquelético, de la audición y de la visión. Muchas personas presentan también dificultades en el desarrollo del lenguaje y conductas repetitivas o autolesivas. En conjunto, el síndrome se considera un espectro clínico que abarca desde formas más leves hasta otras con una afectación más importante, por lo que cada persona puede presentar una combinación diferente de signos y síntomas.
¿Cómo afecta al desarrollo y al aprendizaje?
La mayoría de las personas con SCdL presentan un retraso global del desarrollo y diferentes grados de discapacidad intelectual. El desarrollo motor suele ser más lento de lo habitual y pueden aparecer dificultades en la coordinación, el equilibrio y la motricidad fina.
Las dificultades en el desarrollo del lenguaje y la comunicación también son frecuentes. Algunas personas adquieren el lenguaje oral con retraso, mientras que otras tienen un habla muy limitada o no llegan a desarrollarla. En estos casos, es fundamental introducir desde edades tempranas sistemas aumentativos y alternativos de comunicación, como los pictogramas, uso de gestos o apoyos visuales, tabletas con aplicaciones especiales, etc., ya que favorecen la expresión de necesidades, dolor, emociones e ideas y facilitan la interacción con su entorno.
A pesar de estas dificultades, las capacidades y el potencial de aprendizaje son muy variables. Con una atención temprana adecuada, apoyos individualizados y una intervención adaptada a sus necesidades, muchas personas logran avances significativos en su aprendizaje, su autonomía, su comunicación y su participación en la vida familiar, escolar y social.
¿Qué características conductuales pueden aparecer?
Entre las manifestaciones más frecuentes se encuentran la ansiedad, la elevada sensibilidad a los cambios, la necesidad de rutinas y entornos estructurados, las dificultades en las relaciones sociales, las conductas repetitivas y algunos rasgos compatibles con el trastorno del espectro autista. Algunas personas también pueden experimentar dificultades para regular sus emociones, episodios de frustración o, en algunos casos, conductas autolesivas.
Es importante tener en cuenta que muchas de estas conductas no aparecen de forma aislada, sino que pueden estar relacionadas con dificultades en la comunicación oral, alteraciones en el procesamiento sensorial o problemas de salud que generan malestar o dolor. Por ello, comprender su origen y realizar una valoración integral de las necesidades de cada persona es fundamental para ofrecer apoyos adecuados para favorecer su bienestar emocional y su calidad de vida.
¿Cómo se diagnostica?
El diagnóstico del SCdL se basa, en primer lugar, en la valoración clínica. Los profesionales evalúan la presencia de características físicas y del desarrollo típicas del síndrome, como los rasgos faciales característicos, el retraso del crecimiento, las alteraciones en las extremidades y la discapacidad intelectual. En la actualidad, esta evaluación se apoya en unos criterios clínicos internacionales que permiten clasificar los casos según la probabilidad de presentar el síndrome y orientar a la necesidad de realizar estudios genéticos. Además, herramientas basadas en inteligencia artificial que analizan los rasgos faciales pueden servir como apoyo al diagnóstico, aunque nunca sustituyen la valoración médica.
La confirmación del diagnóstico clínico se realiza mediante estudios genéticos, que permiten identificar las alteraciones responsables del síndrome. Debido a que pueden estar implicados varios genes y a la posibilidad de que algunas variantes solo estén presentes en una parte de las células del organismo (mosaicismo), en ocasiones es necesario combinar diferentes técnicas y analizar distintos tipos de muestras biológicas.
Un diagnóstico preciso no solo confirma la enfermedad, sino que también facilita el asesoramiento genético a las familias, orienta el seguimiento clínico y ayuda a planificar la atención más adecuada para cada persona.
¿Existe tratamiento?
Actualmente no existe un tratamiento curativo para el SCdL, pero una atención precoz, individualizada y multidisciplinar mejora significativamente el desarrollo, la autonomía y la calidad de vida. Las intervenciones más habituales incluyen atención temprana, logopedia, fisioterapia, terapia ocupacional, seguimiento médico, apoyo psicológico y atención educativa adaptada, con el objetivo de potenciar las capacidades de la persona y apoyar a su familia a lo largo de la vida.
¿Qué papel tienen las familias?
Las familias son un pilar fundamental en el cuidado de las personas con SCdL. El diagnóstico suele generar un fuerte impacto emocional y numerosos retos, por lo que es esencial que reciban información fiable, apoyo emocional y orientación profesional para afrontar las necesidades sanitarias, educativas y sociales.
¿Cuál es el pronóstico?
El pronóstico del SCdL varía según la gravedad de los síntomas y las complicaciones asociadas. Gracias a los avances en el diagnóstico y la atención, la esperanza y la calidad de vida han mejorado notablemente. Aunque es una condición de por vida, con los apoyos adecuados muchas personas pueden desarrollar habilidades, alcanzar cierto grado de autonomía y participar activamente en su entorno.
Fuentes
- Asociación Española del Síndrome Cornelia de Lange. Revisado por Cristina Lucía Campos, Doctora en Ciencias Biomédicas y Biotecnológicas, Investigadora en Biomedicina en la Universidad de Zaragoza
*Esta información en ningún momento sustituye la consulta o diagnóstico de un profesional médico o farmacéutico.