




Microftalmia
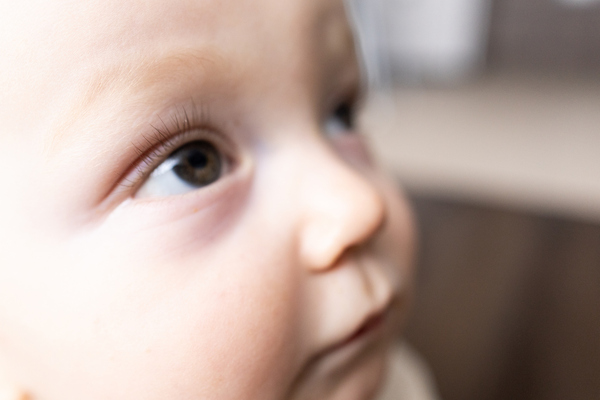
De la mano del Dr. Sergio Pinar-Sueiro, presidente de la Asociación Oftalmológica del Norte, conocemos qué es la microftalmia, una anomalía en el desarrollo del globo ocular que provoca alteraciones relacionadas con la función visual.
¿Qué es la microftalmia?
Se trata de una anomalía del desarrollo del globo ocular, consistente en la presencia de un ojo con un tamaño dos desviaciones estándar debajo de la media por edad (menos de 16 mm de longitud axial en recién nacidos y menos de 18.5-19 mm en adultos), considerando la herramienta de medición gold-standard la ecografía ocular-orbitaria. Además del tamaño, la microftalmia puede asociar otro tipo de alteraciones intraoculares y puede presentar quistes microftálmicos oculares, sugestivos, estos últimos, de alteraciones en el cierre de la fisura óptica. El microftalmos suele ser bilateral, salvo en el microftalmos aislado, que es más frecuentemente unilateral.
¿Qué tipos existen?
Podríamos clasificar el microftalmos en 4 grupos:
- Microftalmos asociado a quistes que comunican con el ojo. Generalmente es aislado, pero puede aparecer en relación con el síndrome de la hendidura, síndrome braquio-óculo-facial y síndrome óculo-cerebro-cutáneo.
- Microftalmos simple: reducción del tamaño del globo ocular sin otras alteraciones intra/extraoculares
- Microftalmos complejo: Asociado a colobomas (falta de tejido ocular), sobre todo del iris. La presencia de colobomas es la principal complicación asociada al microftalmos, tanto en el ojo afecto como en el ojo contralateral.
- Microftalmos posterior: La longitud axial total está disminuida fundamentalmente a expensas de la parte posterior del ojo. Se presenta un diámetro corneal normal, pero existen cambios en el polo posterior como es la presencia de pliegues retinocoroideos paramaculares.
¿A quiénes afecta?
La prevalencia del microftalmos se sitúa entre 2-17 casos/100.000 nacimientos. Los principales factores de riesgo para esta malformación son edad materna mayor de 40 años, múltiples embarazos, bajo peso al nacimiento o baja edad gestacional y ciertas infecciones primarias durante el desarrollo intrauterino.
Al igual que un amplio espectro de malformaciones oculares, múltiples mutaciones genéticas han sido identificadas como posible justificación de los distintos cuadros de microftalmos en un 18-25% de los casos. Las mutaciones genéticas más frecuentemente implicadas en los cuadros de microftalmos severos bilaterales se ubican en el gen SOX2 en un 10-20% de los casos.
Además, el microftalmos puede asociarse a síndromes genéticos como el síndrome CHARGE (asociado a mutación en el gen CHD7) acrónimo de Coloboma y microftalmos, Heart (defectos cardiacos), Atresia de coanas, Retraso del crecimiento y desarrollo, alteraciones Genitourinarias y defectos del oído (Ear).
¿Cómo se diagnostica?
Los casos severos suelen ser identificados en el período perinatal precoz por los neonatólogos que dan la voz de alarma por la estrechez de la hendidura palpebral — abertura elíptica natural entre los párpados superior e inferior que permite abrir y cerrar los ojos–, solicitando un estudio oftalmológico (medición de longitud axial, diámetro corneal y estudio funduscópico), y pruebas de imagen orbitarias (ecografía, así como estudio de imagen creaneofacial, estudio cardiaco, neurológico, urológico, otorrinolaringológico y estudio genético en busca de un diagnóstico etiopatogénico específico. Además, debe hacerse un análisis detallado de los datos clínicos de la historia clínica familiar.
El TAC y la resonancia nuclear magnética orbitarias pueden demostrar un ojo de menor tamaño, con densidades e intensidades de señal del cristalino y vítreo normales, asociados generalmente a una órbita de menores dimensiones. Pueden observarse también la presencia de quistes posteriores asociados al globo ocular.
¿Qué síntomas presenta?
Los pacientes con microfalmia van a presentar alteraciones relacionadas con la función visual que pueden variar en severidad dependiendo de cada caso:
- grandes defectos refractivos (hipermetropía alta asociada en ocasiones a astigmatismo)
- catarata
- colobomas del segmento anterior y/o posterior (relacionado este último con una mayor incidencia de desprendimiento de retina)
- pliegues coriorretinianos en la retina peripapilar, efusión uveal y glaucoma por cierre angular.
Los pacientes con microftalmia pueden tener alteraciones sistémicas asociadas que, en orden de frecuencia, son: alteraciones musculoesqueléticas (24.1%), cardiovasculares (13.4%), del sistema nervioso central (12.1%), oído, cara y cuello (11%), sistema genitourinario (9.2%), sistema gastrointestinal (6.3%), sistema respiratorio (6%), sistema orofacial (5.2%) y problemas dermatológicos (4.5%) (8).
¿Cuál es el tratamiento?
En el manejo de la microftalmia, el objetivo primario es garantizar el desarrollo visual óptimo, dependiente de la severidad de la enfermedad y de la integridad de las estructuras oculares. Suele tratarse de pacientes con hipermetropía alta, con lo que la corrección precoz del defecto refractivo y el empleo de oclusión en el caso de ambliopía son fundamentales. No debemos olvidar el consejo genético, tras derivar el paciente afecto a un especialista en genética.
Por otro lado, se debe promover el crecimiento de la cavidad orbitaria y el desarrollo craneofacial, mediante el empleo de conformadores oculares para estimular la expansión orbitaria en los cuadros unilaterales o ante asimetrías evidentes, tratando de potenciar el crecimiento de la órbita con menor volumen.
Aquellos casos con microsomía hemifacial (menor desarrollo de una de las lateralidades faciales) tienen un mayor riesgo de problemas de autoaceptación, dificultades sociales y posibles trastornos del comportamiento, por lo que el manejo del desarrollo craneofacial adecuado y precoz puede resultar fundamental para el correcto desarrollo psicológico en pacientes jóvenes.
Fuentes
- Shah SP, Taylor AE, Sowden JC, Ragge NK, Russell-Eggitt I, Rahi JS, et al. Anophthalmos, Microphthalmos, and typical coloboma in the United Kingdom: a prospective study of incidence and risk. Investig Opthalmology Vis Sci. 2011;52(1):558.
- Verma AS, FitzPatrick DR. Anophthalmia and microphthalmia. Orphanet J Rare Dis. 2007;2(1):47.
- Skalicky SE, White AJR, Grigg JR, Martin F, Smith J, Jones M, et al. Microphthalmia, anophthalmia, and coloboma and associated ocular and systemic features: understanding the spectrum. JAMA Ophthalmol. 2013;131(12):1517–24.
- Bakrania P, Robinson DO, Bunyan DJ, et al. SOX2 anophthalmia syndrome:12 new cases demonstrating broader phenotype and high frequency of large gene deletions. Br J Ophthalmol. 2007;91:1471-6.
- García-Montalvo IA, Zenteno JC. Genetic basis of severe congenital eye defects. Rev Mex Oftalmol. 2013;87:64-9.
- Kanwar K, Bashey S, Bohnsack BL, Drackley A, Ing A, Rahmani S, et al. Ocular manifestations of CHARGE syndrome in a pediatric cohort with genotype/ phenotype analysis. Am J Med Genet A. 2024;194(8):e63618.
- Lingam G, Sen AC, Lingam V, Bhende M, Padhi TR, Xinyi S. Ocular coloboma— a comprehensive review for the clinician. Eye. 2021;35(8):2086–109.
- Stoll C, Dott B, Alembik Y, Roth MP. Associated anomalies in anophthalmia and microphthalmia. Eur J Med Genet 2024;67:104892
*Esta información en ningún momento sustituye la consulta o diagnóstico de un profesional médico o farmacéutico.